
新闻中心

p53被誉为“基因组的守护者”,在维持细胞稳态和抑制肿瘤发生过程中发挥关键作用。传统研究认为,p53主要通过调控基因转录,诱导细胞周期停滞、凋亡和衰老等过程发挥抑癌功能。然而,越来越多的研究表明,这些经典功能尚不足以完全解释p53的肿瘤抑制作用,提示其可能通过其他尚未充分认识的分子机制发挥作用。分子伴侣介导的自噬(Chaperone-mediated autophagy,CMA)是一种高度选择性的溶酶体蛋白质降解途径,主要通过分子伴侣蛋白HSC70识别特定底物蛋白,并将其递送至溶酶体膜受体LAMP2A,最终进入溶酶体进行降解。这种选择性蛋白质降解机制使CMA能够参与调控细胞代谢、应激反应及多种生理过程。然而,CMA如何整合不同的细胞应激信号,以及其在肿瘤发生发展中的作用和分子机制,仍有待进一步阐明。
近日,复旦大学代谢与整合生物学研究院许毅课题组与美国宾夕法尼亚大学杨小鲁团队合作,在Developmental Cell发表题为“p53 activates chaperone-mediated autophagy to remodel metabolism and suppress tumorigenesis”的研究论文,揭示了经典抑癌蛋白p53通过激活CMA调控肿瘤代谢并抑制肿瘤生长的新机制。
研究发现,p53是CMA的重要上游激活因子,能够通过抑制AMPK,促进CMA受体LAMP2A的寡聚化,从而激活CMA。活化的CMA进一步通过选择性降解关键代谢酶异柠檬酸脱氢酶IDH1和IDH2,降低细胞内α-酮戊二酸(α-ketoglutarate,α-KG)水平,从而限制肿瘤细胞的代谢适应和恶性生长。这些发现揭示了p53通过选择性蛋白质降解重塑细胞代谢并发挥肿瘤抑制作用的新机制(图1)。
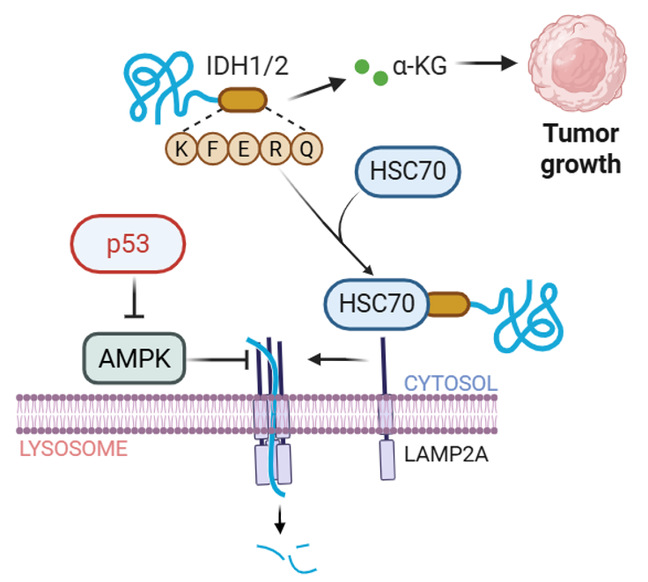
图1:p53–AMPK–CMA–IDH1/2信号通路调控肿瘤代谢与肿瘤生长的机制示意图
为了研究p53在CMA调控中的作用,研究团队首先检测了不同细胞应激条件下的CMA活性,发现DNA损伤、氧化应激、缺氧及营养缺乏等多种应激信号均可通过p53促进CMA活化。值得注意的是,这一过程并不依赖于p53经典的转录调控功能,而主要由细胞质中的p53介导。在此基础上,研究团队进一步解析了其分子机制,发现细胞能量感受器AMPK能够通过抑制LAMP2A的寡聚化负向调控CMA,而胞质p53可直接与AMPK结合,解除其对LAMP2A寡聚化的抑制,从而激活CMA。这一发现不仅阐明了p53调控CMA的分子机制,也拓展了对AMPK在不同自噬途径中调控作用的认识。
在解析p53调控CMA的分子机制后,研究团队进一步探究了这一通路在肿瘤代谢中的作用。研究发现,p53通过激活CMA促进IDH1/2的溶酶体降解,降低细胞内α-KG水平,并抑制谷氨酰胺的还原羧化代谢,从而促进肿瘤细胞发生失巢凋亡,限制其恶性生长。通过肺癌、肝癌细胞及小鼠移植瘤模型,研究团队进一步证实了这一信号通路在抑制肿瘤生长中的重要作用。
此外,研究还发现,部分肿瘤相关p53突变体丧失了激活CMA的能力,而致癌性IDH1/2突变体则能够逃避CMA介导的蛋白质降解,提示肿瘤细胞可能通过破坏这一信号通路获得有利于其生存和增殖的代谢优势。
总之,该研究揭示了p53通过调控选择性自噬,将细胞应激信号与代谢重编程联系起来,进而发挥肿瘤抑制作用的新机制。这一发现不仅拓展了对p53非经典抑癌功能的认识,揭示了选择性蛋白质降解在p53介导的肿瘤抑制中的重要作用,也为理解CMA在肿瘤发生发展中的功能及探索新的代谢干预策略提供了重要的理论依据。
值得一提的是,同天,新墨西哥大学健康科学中心S. Joseph Endicott在Developmental Cell上同期配发了Preview文章“TP53 promotes CMA-dependent metabolic adaptations to suppress cancer”,对该工作进行了评论。
复旦大学代谢与整合生物学研究院许毅副教授和美国宾夕法尼亚大学杨小鲁教授为论文共同通讯作者。许毅副教授、周奇敏博士及吴燕君博士为论文共同第一作者。
原文链接:https://doi.org/10.1016/j.devcel.2026.10.009
复旦大学 代谢与整合生物学研究院 版权所有
Copyright@2018fudan.edu.cn All rights reserved.
上海市杨浦区淞沪路2005号。邮编:200438。电话:31242078,31242079
 复旦大学网上办事服务大厅
 复旦大学实验室安全教育与管理平台